
ALS (Amyotrofik Lateral Skleroz) Nedir? Belirtiler, Nedenler ve Seyir
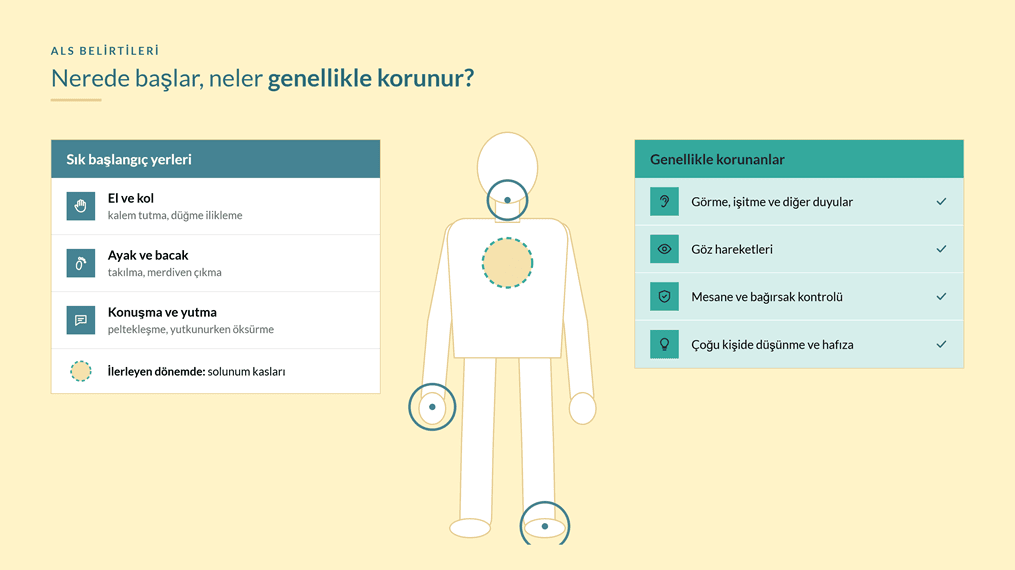
Nörolojik HastalıklarGencell · Yayın: · Son güncelleme: · 15 dk okuma ALS hastalığı, yani amyotrofik lateral skleroz, beyin ve omurilikte istemli kasları yöneten hareket sinir hücrelerinin (motor nöronların) zamanla kaybıyla kasların giderek güçsüzleştiği, ilerleyici bir nörolojik hastalıktır. Çoğu kişide bir el, kol ya da bacakta hafif bir güçsüzlükle, daha az kişide konuşma ve yutma güçlüğüyle başlar; bu ilk belirtiler kolayca sinir sıkışması sanılabilir. Kaslarda seğirme, kramp ve zamanla kas erimesi eşlik eder. Vakaların büyük çoğunluğunda bilinen bir neden bulunmaz, yaklaşık onda biri aileden geçer ve hastalık bulaşıcı değildir (NINDS). Yakınınızda bu belirtileri fark ettiyseniz ya da tanı yeni konduysa, önümüzdeki haftalarda vereceğiniz kararların çoğu hastalığın nasıl ilerlediğini ve nasıl teşhis edildiğini doğru anlamaya bağlı. ALS (amyotrofik lateral skleroz), istemli kas hareketlerini ve solunumu kontrol eden motor nöronların, yani beyin ve omurilikteki hareket sinir hücrelerinin zamanla hasar görüp ölmesiyle ortaya çıkan ilerleyici bir hastalıktır. Bu sinir hücreleri kaslara mesaj gönderemez hale geldikçe kaslar güçsüzleşir, seğirir ve erir (NINDS). ALS, motor nöron hastalıkları adı verilen grubun en sık görülen biçimidir (Masrori ve Van Damme, 2020; ALS-MNH Derneği). Bu yüzden Türkiye'deki hasta derneğinin adında da görüldüğü gibi motor nöron hastalığı (MNH) olarak da anılır; ABD'de ise hastalığa yakalanan ünlü beyzbol oyuncusunun adıyla Lou Gehrig hastalığı olarak bilinir (NINDS; Hardiman ve ark., 2017). Hastalığın adını geniş kitlelere duyuran şeylerden biri, 2014 yazında sosyal medyada yayılan ve başından buzlu su dökme akımıyla hatırlanan "Ice Bucket Challenge" kampanyası oldu (Ni ve ark., 2014). Hastalığın adı, vücutta bıraktığı izleri tarif ediyor: Türkçe kaynaklarda "amiyotrofik lateral skleroz" yazımı da kullanılır; ikisi aynı hastalıktır. Hareket emri kasa iki basamakta ulaşır. Üst motor nöronlar beynin hareket bölgesinden omuriliğe ve beyin sapına uzanır; alt motor nöronlar ise oradan kaslara gider. ALS'yi benzer hastalıklardan ayıran özellik, iki basamağı birlikte etkilemesidir (Shefner ve ark., 2020). Hastaların çoğunda iki basamak birlikte etkilenir ve buna klasik ALS denir. Belirtilerin hangi basamakta yoğunlaştığına göre hekimler bazı alt tiplerden de söz eder: yalnızca üst motor nöronların etkilendiği primer lateral skleroz, yalnızca alt motor nöronların etkilendiği progresif musküler atrofi ve konuşma ile yutma kaslarının alt motor nöronlarıyla sınırlı kalan progresif bulbar felç. Bu tablolar her zaman sabit kalmaz; örneğin progresif musküler atrofi tanısı alanların yüzde 30'a varan bir kısmında izlem sırasında üst motor nöron bulguları da ortaya çıkar (Masrori ve Van Damme, 2020). ALS çoğu kişide bir kol ya da bacakta, genellikle tek tarafta başlayan hafif bir güçsüzlükle başlar; hastaların yaklaşık yüzde 25-30'unda ise ilk belirti konuşma ya da yutmadaki zorlanmadır (Masrori ve Van Damme, 2020). Belirtiler sinsi ilerlediği için ilk aylarda yorgunluk, sinir sıkışması ya da boyun fıtığı sanılabilir. ABD'de 304 hastanın incelendiği bir çalışmada hastaların yarısından fazlası ALS tanısından önce başka bir tanı almıştı. İlk belirtiden kesin tanıya kadar geçen süre ortanca 11,5 aydı (Paganoni ve ark., 2014). Elde başladığında kalem tutmak, düğme iliklemek, anahtar çevirmek ya da kavanoz açmak zorlaşır; eşyalar elden düşmeye başlar. Bacakta başladığında ayak ucu yere takılır, merdiven çıkmak güçleşir ve sık tökezlenir. Bu güçsüzlüğe çoğu zaman kollarda, bacaklarda, omuzda ya da dilde seğirmeler ve kas krampları eşlik eder (NINDS). Hastalık beyin sapındaki sinir hücrelerinden başladığında buna bulber başlangıç denir. İlk fark edilen genellikle konuşmadır: ses peltekleşir, genizden gelir ya da kelimeler yavaşlar. Yutkunurken öksürme, sıvılarla boğulma hissi ve ağızda tükürük birikmesi bunu izleyebilir (NINDS). Yakınınızın yürüyüşü, el becerisi ya da konuşması aylar içinde belirgin biçimde değişiyorsa, bekleyip görmek yerine bir nöroloji uzmanına başvurmanızı öneririz; erken değerlendirme, ALS'ye benzeyen ve tedavi edilebilen nedenlerin de erken bulunmasını sağlar. ALS belirtileri, hangi kas grubunun etkilendiğine göre değişir ve zamanla vücudun başka bölgelerine yayılır (NINDS): ALS'li kişilerin çoğu düşünme, hafıza ve anlama yeteneğini korur; bu yüzden yaşadıkları kaybın farkındadırlar ve bu farkındalık hastada da ailede de kaygıya ve depresyona yol açabilir (NINDS). Yine de hastalık bazı kişilerde düşünmeyi ve davranışı da etkiler. İrlanda'da yeni tanı almış 160 hastanın izlendiği nüfus tabanlı bir çalışmada hastaların yaklaşık yüzde 14'ünde frontotemporal demans saptandı; demansı olmayan hastaların üçte birinde de daha hafif düzeyde düşünme sorunları vardı (Phukan ve ark., 2012). Daha hafif değişiklikler de hesaba katıldığında, düşünme, dil ya da davranışta bir düzeyde etkilenme hastaların yaklaşık yarısında görülebiliyor (Strong ve ark., 2017; Garnier ve ark., 2024). Ailelerin fark edebileceği işaretler arasında davranış ve kişilik değişikliği, plan yapmakta ya da karar vermekte zorlanma ve kelime bulamama sayılabilir. Bu değişiklikler kişinin isteğiyle ilgili değildir. Nöroloğa söylendiğinde değerlendirilir ve bakım planı buna göre düzenlenir. ALS hareket sinir hücrelerinin hastalığıdır; duyu kaybı beklenen bir bulgu değildir, bu yüzden dokunma, ağrı ve ısı duyusu, görme ve işitme genellikle etkilenmez. Göz hareketleri ile mesane ve bağırsak kontrolü de çoğu kişide korunur (Garnier ve ark., 2024). Göz hareketlerinin korunması iletişim için büyük bir avantaj: konuşma zorlaştığında göz takip sistemli cihazlarla bilgisayar üzerinden yazmak ve konuşmak mümkün oluyor (NINDS). Evet. Ağrı, hastaların çoğunun bildirdiği ama sıklıkla gözden kaçan bir belirtidir; hastalığın her döneminde, hatta hareket kaybından önce bile ortaya çıkabilir. En bilinen nedenleri ağrılı kramplar, kas sertliği ve hareketsizliğe bağlı eklem ağrılarıdır. Kaynağına göre ilaçlar, fizyoterapi ve yardımcı cihazlarla hafifletilebildiği için ağrıyı hekime söylemek önemli (Chiò ve ark., 2017; NINDS). ALS her yaşta görülebilir, ama belirtiler en sık 55 ile 75 yaş arasında başlar. Erkeklerde kadınlardan biraz daha sık görülür; ileri yaşlarda bu fark kaybolur (NINDS). Ailesel ALS'de belirtiler daha erken başlar: ortalama başlangıç yaşı ailede öykü olmayan hastalarda 58-63, ailesel ALS'de ise 40-60 yaş arasında bildiriliyor (Masrori ve Van Damme, 2020). ALS nadir bir hastalıktır. Dünyanın farklı bölgelerinden 44 çalışmayı birleştiren bir analize göre her yıl 100.000 kişiden yaklaşık 1,7'si ALS tanısı alıyor; oran bölgeden bölgeye değişiyor (Marin ve ark., 2017). ALS'nin vakaların büyük çoğunluğunda bilinen tek bir nedeni yoktur. Ailede benzer hastalık öyküsü olmadan ortaya çıkan bu tabloya sporadik ALS denir; yaklaşık her on vakadan biri ise aileden geçen ailesel ALS'dir (NINDS). Sinir hücrelerinde neler olduğu ise giderek daha iyi anlaşılıyor. 2006'da ALS'deki hücre içi birikintilerin ana proteininin TDP-43 olduğu gösterildi (Neumann ve ark., 2006). Bu proteinin hücre çekirdeğinden çıkıp kümeler oluşturması, bugün hastaların yüzde 95'inden fazlasında görülen ortak bir bulgu (Masrori ve Van Damme, 2020). Sinir hücreleri arasında mesaj taşıyan glutamatın fazlası da bu hücrelere zarar verebiliyor; ALS'de kullanılan ilk ilaç Riluzol bu mekanizmayı hedefliyor (NINDS). Araştırılan çevresel etkenler arasında en tutarlı ilişki sigarayla bulundu: beş büyük izlem çalışmasını birleştiren bir analizde sigara içenlerde ve bırakanlarda ALS riski hiç içmeyenlere göre yaklaşık 1,4 kat yüksekti (Wang ve ark., 2011). Kurşun ve tarım ilaçlarına maruz kalma, askerlik ve kafa travması gibi etkenler de inceleniyor, ama nedenleri ve etkileri henüz netleşmiş değil (NINDS). ALS bulaşıcı değildir. Hastayla aynı evde yaşamak, ona bakmak ya da dokunmak hastalığı geçirmez. Ailesel ALS'de hastalık genellikle anne ya da babadan geçen bir gen değişikliğinden kaynaklanır. Bugün ondan fazla gen tanımlanmış durumda. En sık görüleni C9orf72 genidir ve ailesel vakaların yaklaşık yüzde 25-40'ından sorumludur; SOD1 geni ailesel vakaların yüzde 12-20'sini açıklar (NINDS). SOD1 değişikliği ailede öykü olmayan hastaların da yüzde 1-2'sinde bulunur (Gagliardi ve ark., 2023). TDP-43 proteinini kodlayan TARDBP ve FUS daha az görülen diğer genlerdir (Deng ve ark., 2011; Masrori ve Van Damme, 2020). Ailede öykü olmasa da bir gen değişikliği bulunabildiği için nöroloğunuz genetik testi önerebilir. Sonuç hem hastanın tedavi seçeneklerini hem de aile bireylerini ilgilendirdiğinden testten önce ve sonra genetik danışmanlık almak doğru olur. Aile bireylerinde risk artsa da genel risk çok düşüktür; çoğu kişi ALS'ye yakalanmaz (NINDS). Haberlerde zaman zaman "ALS'nin nedeni bulundu" başlıklarına rastlarsınız. Bu haberler genellikle tek bir genin ya da hastalık mekanizmasının keşfini anlatır. ALS ile ilişkilendirilen ilk gen olan SOD1 1993'te bulundu (Rosen ve ark., 1993). 2011'de en sık genetik neden olan C9orf72 (DeJesus-Hernandez ve ark., 2011; Renton ve ark., 2011) ve hücrelerdeki protein temizleme sistemini bozan UBQLN2 (Deng ve ark., 2011) tanımlandı. Her keşif hastalığı biraz daha anlaşılır kıldı, ama sporadik ALS'nin tek ve kesin bir nedeni hâlâ bilinmiyor. Gen keşiflerinin hastaya dönük ilk somut sonucu, SOD1 genine bağlı ALS için geliştirilen gen hedefli ilaç oldu; bunu tedavi bölümünde anlattık. ALS'yi tek başına gösteren bir test yoktur. Tanıyı nöroloji uzmanı koyar: muayene bulgularını, EMG sonuçlarını ve benzer belirtiler veren hastalıkları dışlayan testleri birlikte değerlendirir (NINDS). Süreç genellikle şu adımlarla ilerler: Hekimler tanı için uluslararası ölçütlerden yararlanır. 2020'de yayımlanan Gold Coast ölçütlerine göre ilerleyen bir hareket kaybı, en az bir vücut bölgesinde üst ve alt motor nöron bulgusu (ya da en az iki bölgede alt motor nöron bulgusu) ve başka bir hastalığın dışlanması gerekir (Shefner ve ark., 2020). İlk belirtiler hafif olduğu için tanı çoğu zaman aylar sürer. Bu bekleyiş zor olsa da deneyimli bir nörolog, ALS'ye benzeyen ve tedavi edilebilen nedenleri dışlamadan tanı koymaz. Hayır, ALS kan tahlilinde ya da MR'da doğrudan görünmez. Bu testler, belirtilere yol açabilecek başka hastalıkları dışlamak için yapılır (NINDS). Tanıyı destekleyen asıl test EMG'dir; ama o da tek başına değil, muayene ve hastalığın seyriyle birlikte yorumlanır. Kas güçsüzlüğü ve seğirme yalnızca ALS'de görülmez. Belirtiler ilk aylarda başka, bir kısmı tedavi edilebilen hastalıklarla karışabilir; ALS sanılıp başka bir hastalık çıkan tabloların oranı yüzde 7-8 civarında bildiriliyor. Bu yüzden tanıdan önce bu hastalıklar dışlanır (Masrori ve Van Damme, 2020; Garnier ve ark., 2024): ALS için herkesin kabul ettiği tek bir evreleme yok. Hekimler seyri genellikle erken, orta ve ileri dönem olarak konuşur; yürüme, el becerisi, konuşma, yutma ve solunum gibi günlük işlevleri puanlayan ALSFRS-R ölçeğiyle de düzenli olarak izler (Cedarbaum ve ark., 1999). İleri dönemde amaç kişinin konforunu ve iletişimini korumak, solunum ve beslenme sorunlarını önceden konuşulmuş kararlarla yönetmektir. Bu kararların hastalığın erken döneminde, kişinin kendi tercihleri dinlenerek konuşulması önerilir (NICE, 2016). Her dönemde ailelerin karşılaştığı soruları ALS evreleri makalemizde ayrıca anlatacağız. ALS'li kişilerin çoğu, belirtilerin başlamasından sonraki üç ila beş yıl içinde solunum kaslarının yetersiz kalması nedeniyle hayatını kaybediyor; yaklaşık her on kişiden biri ise 10 yıl ve daha uzun yaşıyor (NINDS). Bu ortalamalar tek tek hastaların ne yaşayacağını söylemez. İtalya'daki bir kayıt çalışmasında uzun yaşayanların çoğunun hastalığa daha genç yaşta yakalandığı ve belirtilerinin kol ya da bacakta başladığı görüldü (Pupillo ve ark., 2025). Bakımın da seyre etkisi var. Konuşma ve yutma kasları ağır etkilenmemiş hastalarda maskeyle solunum desteğinin yaşam süresini uzattığı randomize bir çalışmada gösterildi (Bourke ve ark., 2006). İrlanda'daki nüfus tabanlı bir çalışmada da çok disiplinli bir ALS kliniğinde izlenen hastaların, genel nöroloji polikliniğinde izlenenlere göre ortanca 7,5 ay daha uzun yaşadığı bildirildi (Traynor ve ark., 2003). Hastalığın ne kadar farklı seyredebileceğinin en bilinen örneği Stephen Hawking: 21 yaşında tanı aldı ve 76 yaşına kadar çalışmalarını sürdürdü (Carr ve ark., 2019). Onun seyri çok nadir görülen, yavaş ilerleyen bir örnekti. ALS'yi durduran ya da geri çeviren bir tedavi henüz yok; ama bazı ilaçlar hastalığın ilerleyişini yavaşlatabiliyor, çok disiplinli bakım da yaşam kalitesini ve süresini olumlu etkiliyor (NINDS): Kök hücre uygulamaları ALS'de klinik araştırma aşamasında. Mezenkimal kök hücrelerle yapılan erken faz çalışmalar uygulamanın güvenle yapılabildiğini gösterdi (Mazzini ve ark., 2010). Hastanın kendi kemik iliğinden alınıp büyüme faktörü salgılayacak şekilde hazırlanan hücrelerle yapılan faz 3 çalışmada ise birincil hedefte plaseboya göre anlamlı fark bulunmadı; güvenlik sorunu görülmedi ve hastalığı daha hafif olan, önceden belirlenmiş bir alt grupta olumlu bir eğilim izlendi (Cudkowicz ve ark., 2022). Kök hücre uygulaması Riluzol gibi ilaçların ve bakımın yerine geçmez; uygun hastalarda bunlarla birlikte değerlendirilen bir seçenektir. Deneyimlerimize göre kök hücre uygulamasından en çok yarar görenler, hastalığın başında olan ve kolundaki ya da bacağındaki güçsüzlüğü henüz hafif düzeyde kalan hastalar. Yanıt hastadan hastaya değişiyor ve bazı hastalarımızda belirgin bir değişiklik görmüyoruz; hastalığı konuşma ve yutma kaslarıyla başlamış ya da çok ilerlemiş kişilerde ise anlamlı bir fayda gözlemlemiyoruz. Kimse size kesin iyileşme garantisi veremez. Bu tip söylemlerde bulunanlara güvenmeyin. Değerlendirme sürecini ve hangi hastalara önerdiğimizi ALS'de kök hücre tedavisi sayfamızda anlattık. Elde ya da bacakta açıklanamayan, aylar içinde artan bir güçsüzlük, kaslarda sürekli seğirme ya da konuşmada belirgin değişiklik fark ettiyseniz bir nöroloji uzmanından randevu alın. Görüşmeye hazırlıklı gitmek süreci kısaltır: Tanı ilk günlerde ağır gelir. Yine de erken atılan bazı adımlar sonraki aylarda verilecek kararları kolaylaştırır (NICE, 2016): ALS'de iyi gelen şeylerin çoğu, gücü doğru kullanmaya ve günlük yaşamı kolaylaştırmaya yöneliktir (NINDS; NICE, 2016): "ALS'yi durdurduğu" iddiasıyla satılan ürünleri denemeden önce nöroloğunuza danışın. Bakım yükü uzun ve ağır; bakım veren yakınların kendi sağlığını ve dinlenmesini ihmal etmemesi de gerekir. 2001'de hasta ve hasta yakınlarınca kurulan ALS-MNH Derneği, yeni tanı alan aileler için hazırladığı bilgilerle ve bakım verenlere yönelik kaynaklarıyla destek sunuyor. Hayır. ALS bir enfeksiyon değildir; hastayla aynı evde yaşamak, ona bakmak ya da dokunmak hastalığı geçirmez. Ailesel ALS'de hastalık bulaşmayla değil, gen değişikliğinin anne ya da babadan geçmesiyle aileye taşınır. ALS ilerleyici ve ciddi bir hastalıktır; solunum kaslarını etkilediği için yaşamı tehdit eder. Ama seyri kişiden kişiye çok değişir ve doğru bakımla yaşam kalitesi uzun süre korunabilir. Yaşam süresini etkileyen etkenleri yukarıda "ALS Hastaları Kaç Yıl Yaşar?" başlığında anlattık. ALS bir sinir sistemi hastalığıdır. Sorun kasın kendisinde değil, kası çalıştıran motor nöronlardadır; kaslar sinir uyarısını kaybettiği için güçsüzleşir ve erir. Bu yüzden kas dokusunun kendisinden kaynaklanan musküler distrofilerden farklıdır. Hayır. İkisi de sinir sistemini etkiler ve adlarında "skleroz" geçer, ama farklı hastalıklardır. MS'te bağışıklık sistemi sinir liflerinin kılıfına saldırır; belirtiler çoğunlukla ataklarla gelir ve duyu ile görme sorunları sıktır. ALS'de ise hareket sinir hücreleri giderek kaybolur ve duyular genellikle korunur. ALS, motor nöron hastalığı (MNH) olarak da anılır. ABD'de hastalığa yakalanan beyzbol oyuncusunun adıyla Lou Gehrig hastalığı olarak da bilinir. ALS nadir bir hastalıktır. Dünya genelindeki çalışmaları birleştiren bir analize göre her yıl 100.000 kişiden yaklaşık 1,7'si ALS tanısı alıyor; oran bölgeden bölgeye değişiyor (Marin ve ark., 2017). Demansın ilk belirtilerini, türlerini, tedavi edilebilen nedenlerini, teşhisini ve hasta yakınları için ilk adımları anlatıyoruz. Alzheimer'ın ilk belirtilerini, beyinde neler olduğunu, genetik yönünü, teşhisini ve evrelerini anlatıyoruz. Demans ile Alzheimer'ın farkını, hangisinin önce başladığını, demansın diğer nedenlerini, tanıda ve tedavide türün önemini anlatıyoruz.ALS Hastalığı Nedir?
ALS'nin Açılımı: Amyotrofik Lateral Skleroz Ne Demek?
Üst ve Alt Motor Nöron: Belirtiler Neden İki Türlü?
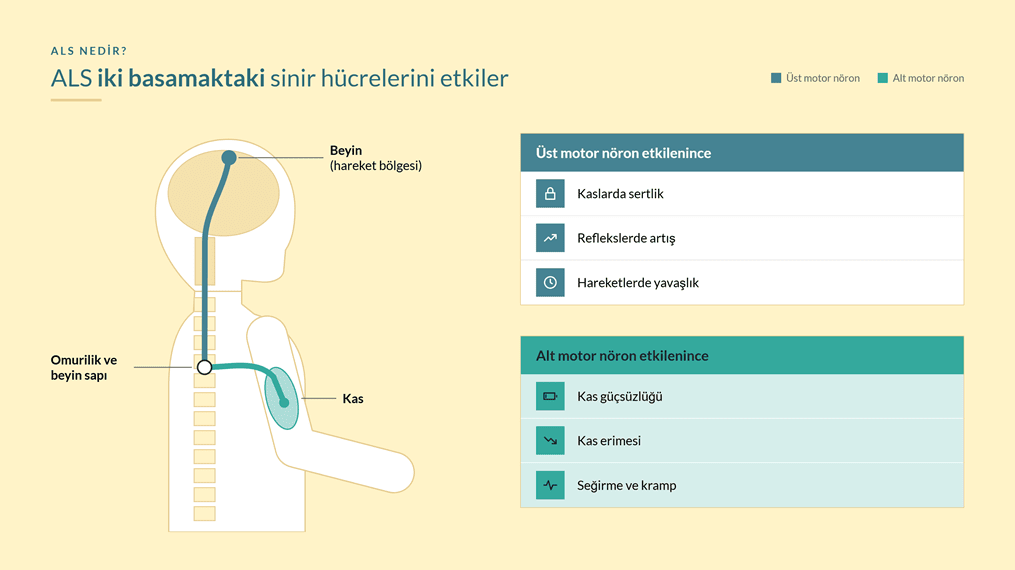
Özellik Üst motor nöron Alt motor nöron Nereden nereye Beynin hareket bölgesinden omuriliğe ve beyin sapına Omurilik ve beyin sapından kaslara Etkilenince görülenler Kaslarda sertlik (spastisite), reflekslerde artış, hareketlerde yavaşlık ve beceriksizlik Güçsüzlük, kas erimesi (atrofi), seğirme (fasikülasyon), kramp ALS Nasıl Başlar? İlk Belirtiler
Kol ve Bacakta Başlayan (Spinal) ALS
Konuşma ve Yutmayla Başlayan (Bulber) ALS
ALS Belirtileri Nelerdir?
ALS Düşünmeyi ve Davranışı Etkiler mi?
ALS'de Hangi İşlevler Genellikle Korunur?
ALS'de Ağrı Olur mu?
ALS Kimlerde ve Kaç Yaşında Görülür?
ALS Neden Olur?
ALS Genetik mi, Kalıtsal mı?
ALS'nin Nedeni Bulundu mu?
ALS Nasıl Teşhis Edilir?
ALS Kan Tahlilinde veya MR'da Çıkar mı?
ALS ile Karışabilen Hastalıklar
Hastalık ALS ile ortak yanı Ayıran özellik Sinir sıkışması (karpal tünel dahil) Elde güçsüzlük, beceriksizlik Uyuşma ve karıncalanma gibi duyu belirtileri olur; EMG sıkışmanın yerini gösterir Boyun fıtığı ve omurilik sıkışması (servikal miyelopati) Kol ve bacakta güçsüzlük, sertlik Boyun ağrısı ve duyu kaybı eşlik edebilir; MR'da sıkışma görülür Multipl skleroz (MS) Güçsüzlük, sertlik, konuşma bozukluğu Genellikle ataklarla seyreder; duyu ve görme belirtileri sıktır; MR'da beyin ve omurilikte MS'e özgü lezyonlar (plaklar) görülür Multifokal motor nöropati Elde güçsüzlük, seğirme Sinir iletim çalışmasında sinirin belli bir noktada uyarıyı iletemediği görülür; damardan verilen bir bağışıklık ilacıyla (immünoglobulin) tedavi edilebilir Kennedy hastalığı Kas erimesi, seğirme, konuşma ve yutma güçlüğü Genetik bir hastalıktır ve erkeklerde görülür; genetik testle ayrılır ALS Evreleri ve Hastalığın Seyri
Dönem Genel durum Gündeme gelen destekler Erken Belirtiler bir bölgede; kişi işlerini çoğunlukla kendisi görür Düzenli nöroloji izlemi, fizyoterapi, genetik test kararı, iletişim ve bakım planı Orta Güçsüzlük başka bölgelere yayılır; yürüme, el becerisi, konuşma ya da yutma zorlaşır Yardımcı cihazlar, beslenme ve solunum değerlendirmesi, konuşma terapisi İleri Hareket büyük ölçüde kısıtlanır; günlük bakımda sürekli destek gerekir Tekerlekli sandalye, maskeyle solunum desteği (NIV), mideye beslenme tüpü (PEG), göz takipli iletişim cihazları, palyatif bakım ALS Hastaları Kaç Yıl Yaşar?
ALS'nin Tedavisi Var mı?
Kök Hücre Tedavisi ALS'de Nerede Duruyor?
Yakınınızda ALS Belirtileri Varsa: İlk Adımlar
İlk Belirtide Ne Yapmalı?
Tanıdan Sonra İlk Adımlar
ALS'ye Ne İyi Gelir? Günlük Yaşam ve Destek
Sıkça Sorulan Sorular
ALS bulaşıcı mı?
ALS tehlikeli mi?
ALS kas hastalığı mı, sinir hastalığı mı?
ALS ile MS aynı şey mi?
ALS'nin diğer adı nedir?
ALS kaç kişide bir görülür?
Kaynakça
İlgili Yazılar
Demans (Bunama) Hastalığı Nedir? Belirtiler, Türler ve Seyir
Alzheimer Hastalığı Nedir? Belirtiler, Nedenler ve Evreler
Alzheimer ile Demans Arasındaki Fark: Aynı Hastalık mı?